人源化小鼠中敲除DPP9经CARD8焦亡导致造血干细胞耗竭与全血细胞减少
在MISTRG6小鼠中CRISPR敲除人CD34+ HSPC的DPP9,可重现外周与骨髓血细胞减少;丢失由CARD8介导的焦亡驱动,敲除CARD8或CASP1可挽救,敲除NLRP1不能。
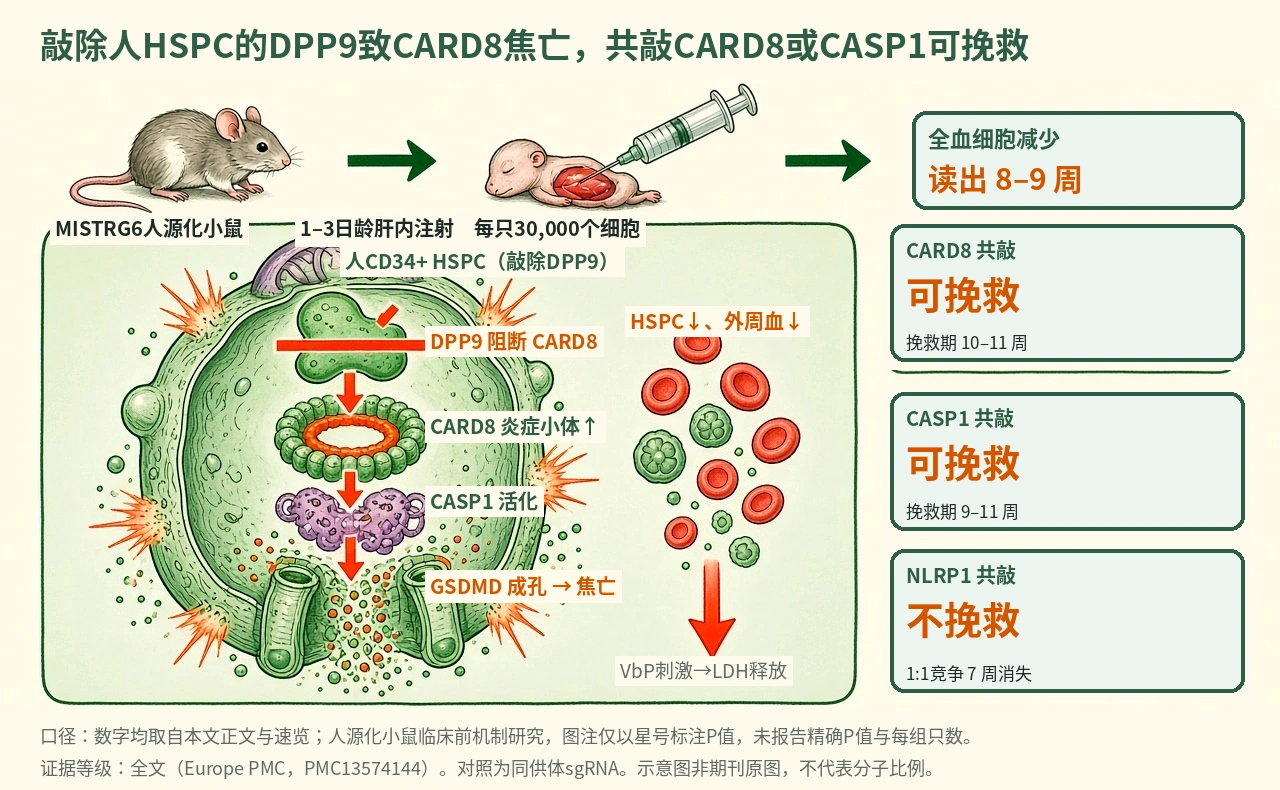
- CRISPR敲除人HSPC的DPP9并移植
- 骨髓HSPC与外周血细胞丢失
- CARD8炎性体激活、CASP1依赖焦亡
- 敲除CARD8或CASP1可挽救,NLRP1不能
左:人CD34+ HSPC经CRISPR敲除DPP9后植入MISTRG6骨髓龛;中:DPP9不再扣留CARD8,C端毒性片段激活CASP1;右:HSPC焦亡导致多谱系减少,敲除CARD8可阻断,敲除NLRP1无效。示意图由 AI 生成,依据原文结果绘制,非期刊原图,不代表分子比例
研究背景与待解问题
DPP9功能缺失导致Hatipoglu综合征:反复发热与感染、全血细胞减少、贫血,常需骨髓移植;1例患者曾报告血清炎症细胞因子升高。常规Dpp9突变小鼠免疫细胞数量正常,HSC连续移植仍能重建,说明全血细胞减少可能是人特异机制。
DPP9是人NLRP1与CARD8炎性体的内源抑制因子。CARD8在包括Mus musculus在内的多数啮齿类中缺失,却在人造血细胞中广泛表达。Xiao、Krause、Flavell等用MISTRG6人源化小鼠做逆向遗传学,问的是:人HSPC缺了DPP9之后,究竟是NLRP1还是CARD8把干细胞烧掉。
研究设计
MISTRG6在Rag2−/−IL2rg−/−背景上把人CSF1、IL3/CSF2、SIRPA、THPO、IL6敲入对应鼠基因座。实验受体为MIS^h/mTRG6:SIRPα及部分因子为人–鼠杂合,M-CSF、IL-3/GM-CSF、血小板生成素和IL-6为人源纯合。新生1–3日龄肝内注射30,000个脐血或胎肝来源CD34+细胞,不预清除。iPSC来源CD34+细胞虽表达CD34、CD90、CD49f,植入率未能超过1%,故改用原代HSPC。编辑体系为40 pmol Cas9加共100 pmol sgRNA。雌雄供体与受体均使用,作者称两性结果相似。相对细胞数定义为各动物相对同队列对照均值的倍数。
核心结果
编辑在体内持续,DPP9缺失重现血细胞减少
TRAC敲除后,移植小鼠在脾、肝、肺直至16周几乎不能产生人T细胞,B细胞与髓系保留。CSF1R敲除9周后,血中单核细胞CSF1R下降,CD16+单核细胞与肝巨噬细胞减少,人CD45+总量相近。DPP9用3条sgRNA打催化外显子,8–9周后外周人CD45+、单核细胞与B细胞显著减少,T细胞数量与对照相当——作者将其部分归因于活化T细胞对CARD8死亡的抵抗,以及人源化模型中T细胞在植入差时的代偿扩增。骨髓Lin−CD34+ HSPC不能维持,CLP、CMP、MEP、HSC与MPP均显著减少。成体股骨内直接注射仍不能维持,说明不只是归巢失败。
丢失是细胞内在的,体外弱于体内
液体培养中DPP9−/− HSPC扩增正常。CFU集落减少,但幅度远小于体内丢失,且无谱系偏向。单细胞分选的CD34+CD38−CD90+ HSC在7天扩增后细胞更少,大幅扩增(>100个细胞)的克隆比例也更低,髓系与红系分化比例相近。将对照与DPP9−/−按1:1混合移植,7周后ddPCR显示敲除细胞在HSC、祖细胞和Lin+分化细胞中几乎消失。
转录改变很少,炎性体元件却齐备
移植4周、敲除细胞尚未完全消失时,对Lin−CD34+做scRNA-seq:超过5,000个细胞、平均每细胞5,000个基因、13个簇。HSC–MPP仅77个差异基因,髓系祖细胞29个、CLP 14个、pro-B 16个;通路信号下调主要来自FOS与JUN。CARD8在CD34+各亚群广泛表达,NLRP1可检出但更低,CASP1与GSDMD同样存在。
CARD8而非NLRP1介导焦亡
编辑后培养3天、再用DPP8/DPP9抑制剂Val-boropro(VbP)刺激20小时,LDH显示焦亡;DPP9−/−对VbP更敏感。敲除CARD8或CASP1则焦亡完全消失。同一供体细胞移植10–11周后,DPP9−/− HSPC丢失可被CARD8共敲除挽救,包括HSC与MPP;NLRP1共敲除不能挽救。外周人CD45+、单核细胞与B细胞同样随CARD8而非NLRP1恢复。敲除CASP1(9–11周)也能挽救骨髓HSPC丢失。
机制解读
原文实验证明:DPP9催化外显子敲除使人HSPC在MISTRG6骨髓中细胞自主地丢失,并带动多谱系外周减少。HSPC具备CARD8–CASP1–GSDMD装置;VbP诱发的LDH释放完全依赖CARD8与CASP1;体内共敲除CARD8或CASP1挽救干细胞与白细胞减少,共敲除NLRP1无效。转录组几乎不动,指向蛋白水平的炎性体门槛,而不是转录重编程。
作者推测:人DPP8可能仍压得住NLRP1、压不住CARD8;或者CARD8在HSPC中的表达优势决定了选择性。骨髓龛中的尚未鉴定应激(蛋白折叠、还原应激、对有限人THPO的竞争)可能在移植后点燃CARD8。体内(超过7周)远比体外(不足2周)严重,提示龛内信号在加速丢失。患者突变多为酶活减弱或蛋白减少,本文用催化外显子敲除来建模,与临床等位基因并不等同。
局限与不确定
- 图注多以星号给出P≤0.05至P≤0.0001,正文未报告精确P值与每组小鼠只数;相对细胞数在供体间归一化,不能直接读成绝对重建水平。
- scRNA-seq在4周、敲除细胞仍在时取样,存在幸存者偏倚;77个HSC–MPP差异基因也说明“几乎无转录改变”不是零改变。
- T细胞未减少,不能解释患者全血细胞减少中的淋巴细胞全貌;人源化龛仍是鼠基质加几个人细胞因子。
- 点燃CARD8的体内应激未鉴定;NLRP1为何可有可无仍是三种假说并列,没有闭合。
临床/产业意义
若CARD8门槛同样适用于患者HSPC,Hatipoglu综合征的骨髓衰竭就不是“鼠模型失败”,而是人干细胞多了CARD8这条哨兵。治疗逻辑会从泛炎性体抑制收窄到CARD8或CASP1轴,也解释了为何Dpp9小鼠正常、患者却需要移植。DPP9的SNP还被关联到特发性肺纤维化与SARS-CoV-2转归,但那些组织位点并未在本文直接检验。这是人源化小鼠机制证据,不是临床干预试验。