11个单基因ASD小鼠模型共251个样本:放射状胶质谱系短暂延迟,P4层II/IV神经元715个DEG
对11个单基因ASD小鼠模型的251个样本做单核多组学测序,突变汇聚于放射状胶质谱系的短暂发育延迟;共享转录差异在P4层II/IV神经元最大(715个DEG)。
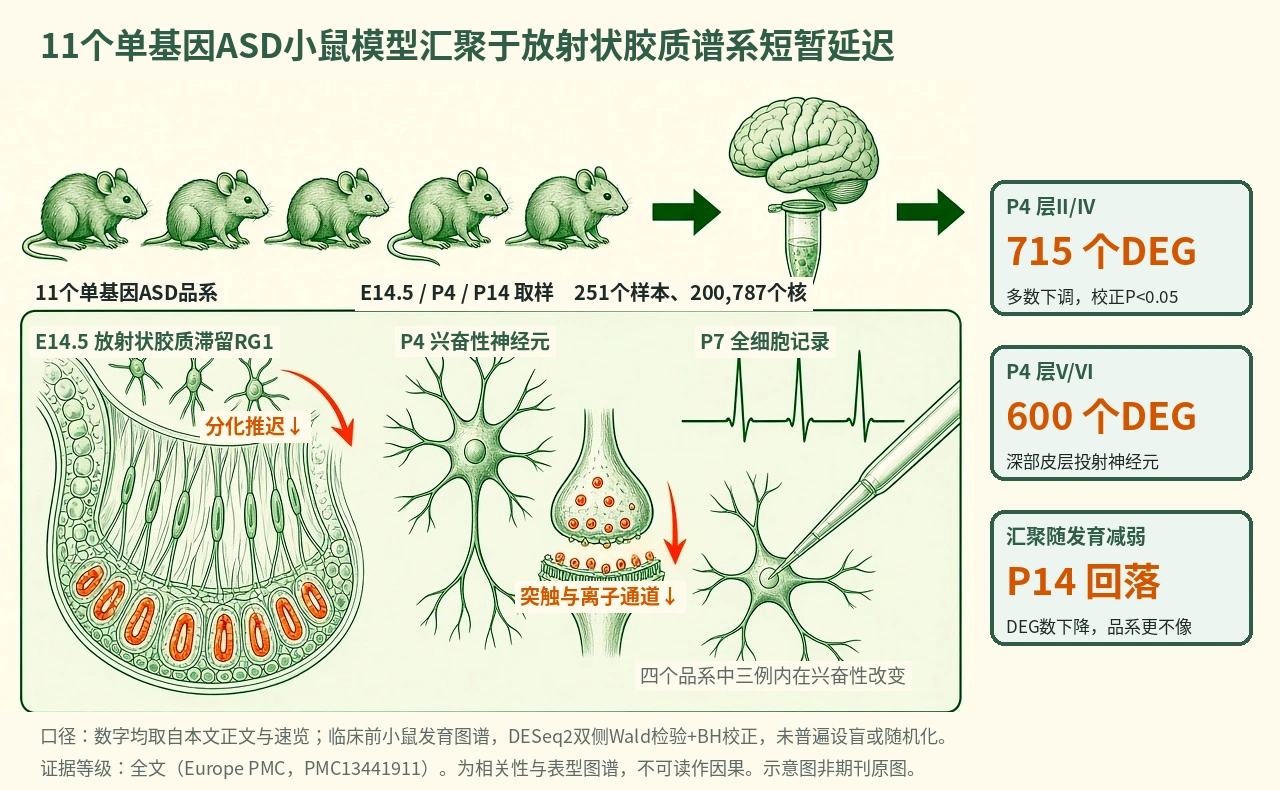
- 11个突变品系在E14.5、P4、P14取样
- 放射状胶质滞留增殖态RG1
- P4神经元下调突触与离子通道
- 电生理与转录偏离相关,P14汇聚减弱
左:胚胎期放射状胶质滞留于增殖态、向皮层板分化延迟;中:出生后早期兴奋性神经元下调突触与离子通道模块;右:通道表达偏移与膜兴奋性改变相耦合,基因型特异签名随成熟增强。示意图由 AI 生成,依据原文结果绘制,非期刊原图,不代表分子比例
研究背景与待解问题
自闭症谱系障碍(ASD)已定位到100个以上因果基因,功能各异。待解的问题不是再列基因,而是这些散落突变是否在发育中撞上同一套细胞程序,以及这种汇聚能维持多久。
Schwarz、Bock、Novarino等在Nature报告,用可扩展的单核多组学把11个高风险单基因小鼠模型放到同一时间轴上,覆盖两性、前脑与小脑。切口是:先看放射状胶质谱系有没有共同的短暂延迟,再看出生后神经元转录与电生理是否仍指向同一组突触和离子通道模块。
研究设计
11个品系均在C57BL/6J背景:Ash1l+/−、Bckdk−/−、Cul3+/−、HnrnpU+/−、Kdm6b+/−、Kmt5b+/−、Ptchd1−/y、Setd5+/−、Trip12+/−、Usp7+/−、Wac+/−。对照为同一中央C57BL/6J群体的野生型后代;除Bckdk纯合外,测序突变鼠由C57BL/6J雌鼠与突变雄鼠交配产生。方法写明来自至少三窝,E14.5每基因型每性别n=3,P4与P14每基因型每性别每时点n=3。除非另行说明,未设盲、未随机化。
测序用胆固醇修饰寡核苷酸(CMO)对单核RNA与ATAC文库做多重标记,共45种条件、251个样本。质控后得到200,787个核:前脑E14.5为66,969、P4为56,260、P14为59,974,P4小脑为17,584;每细胞中位测序深度约25,000 reads。细胞类型分别为E14.5 12种、P4 22种、P14皮层26种、P4小脑16种。电生理选Bckdk、HnrnpU、Trip12、Usp7四个品系,在P7对II/III层锥体神经元做全细胞记录。
核心结果
放射状胶质谱系短暂延迟
全突变合并对比野生型时,总体细胞比例相近,但E14.5皮层板细胞、P4少突胶质前体细胞(OPC)显著减少;按基因型分层后,Cul3、HnrnpU、Kdm6b、Ptchd1趋势更强。E14.5皮层板减少与放射状胶质比例升高同时出现。P4时神经元数量已与野生型相近,未成熟星形胶质与OPC仍减少;P14时OPC仍偏低,其余细胞类型已正常化。
E14.5拟时序把放射状胶质分成增殖性RG1(G1/S,含MKi67)与RG2(G2)。突变细胞倾向滞留RG1、分化推迟。EdU标记在HnrnpU+/−(n=6野生型、5杂合)与Kdm6b+/−(流式:n=15野生型、18杂合)中均见EdU阳性细胞增多。全突变合并时RG1仅Rsrp1与Galnt17显著下调;分品系看,HnrnpU在RG1的DEG最多(超过150个,FDR<0.1)。作者据此判断:这是谱系推进的短暂延迟,而不是持久的谱系错指定。
P4兴奋性神经元出现最大共享转录差异
全突变对野生型的伪批量分析中,共享DEG几乎集中在P4:层II/IV有715个、层V/VI深部皮层投射神经元有600个(校正P<0.05),多数下调;其他细胞类型与时点很少或没有共享DEG。将细胞聚成亚类后,P4兴奋性神经元仍是最强共享信号。多数基因型跨亚类与时点合计超过700个DEG(重复只计一次);E14.5仅HnrnpU+/−与Kdm6b+/−广泛改变,P14时DEG数回落。
P4兴奋性神经元中,约10%的DEG被至少四个突变共享;同一突变内神经元与非神经元的重叠很小。出现频次最高的DEG中34%为ASD相关基因,并富集突触蛋白(q=1.03×10⁻¹⁵)。与此同时,每个细胞类型中至少50%的DEG只出现在单一基因型。下调测序深度后趋势仍在:兴奋性与抑制性神经元受累相近,胶质较弱,Cul3是胶质强于神经元的例外。
网络汇聚随发育减弱,基因型特异改变叠加其上
GSEA与蛋白互作网络把共同主题钉在阶段上:E14.5是细胞周期、染色体分离与神经突起;P4是突触与离子通道;P14仍有突触相关改变,但基因型之间更不像。同一发育阶段内,突变比随机预期更相似;到P14,尤其在兴奋性神经元中,相似度下降。Scn1a是最常受累的通道之一;多数突变同时扰乱突触前与突触后过程。把每个突变与其余十个突变对比,可见Cul3偏迁移、Bckdk偏氨基酸代谢、Trip12偏呼吸与能量、HnrnpU偏分泌与纤毛、Kdm6b偏WNT。
电生理与离子通道转录偏离相关
四个品系中,三例出现内在兴奋性或频率–电流关系改变;Trip12是例外,与其P4层II/IV通道转录改变较弱一致。离子通道表达的欧氏距离与电生理特征距离呈Spearman相关。最小电导模型按转录改变的方向与幅度调节通道后,可再现实验观察到的动作电位与频率–电流多样性。Bckdk、Usp7、Trip12的mEPSC与mIPSC频率下降,与Rims1/2、Syn2、Dnm1l等释放机器下调相符;Bckdk还出现mEPSC幅度下降并伴随Gria1下调。HnrnpU尽管转录改变广,微型突触表型反而轻,作者指出存在上调的代偿候选(如Akap12)。
染色质可及性、性别与小脑
差异可及区域(DAR,P<0.001)在E14.5最多,放射状胶质最突出;全突变合并时总体可及性下降。HnrnpU+/−与Kdm6b+/−放射状胶质在E14.5分别有801和335个DAR。除性染色体基因外,雌雄对照之间几乎没有DEG。P4时Ash1l、Bckdk、HnrnpU、Trip12、Usp7、Wac雌性DEG多于雄性;合并分析中约61%的DEG在分性别后不再显著(merged DEG),效应量两性相近;仅雌性显著且同向的fbDEG在雌性中效应量更大。雌性特异DEG富集突触(q=6.5×10⁻⁷)、离子通道(q=4.8×10⁻⁶)和细胞黏附(q=7.9×10⁻³)。
P4小脑(雄性,每基因型n=3)几乎没有跨突变共享DEG;Bckdk是例外,皮层与小脑有1,023个共享基因。P13–15步态中,Bckdk−/−(n=4,对照n=3)步幅、步长与速度下降,Kmt5b(各n=7)无运动异常。
机制解读
原文实验证明:拟时序、EdU与细胞组成共同显示突变放射状胶质滞留增殖态;P4神经元共享下调突触与离子通道模块;通道表达偏离与膜性质偏离相关,且按转录方向调节最小电导模型足以再现多种放电曲线。共同主题是发育阶段绑定的转录–生理耦合,而不是单一驱动基因。
作者推测:基因型特异签名会随成熟增强,早期共同改变是否足以改写后续轨迹仍是开放问题。他们提出应按阶段和性别考虑干预窗口,但没有在本文中做拯救实验。
局限与不确定
- 未普遍设盲或随机化;Ptchd1仅雄性且n=3,P14的Setd5雌性n=2,部分比较效能有限。
- DAR使用未校正P<0.001;电生理只覆盖四个品系、单一皮层层与P7;小脑只做了雄性P4;步态样本量很小(Bckdk对照3、突变4)。
- P14时OPC仍偏低,因此“延迟在出生后消退”主要指神经元组成正常化,并不等于全部胶质终点恢复。
- 约一半DEG为基因型私有,汇聚在P14减弱;小鼠转录–电生理耦合不能直接外推到患者皮层。
临床/产业意义
若早期放射状胶质延迟和P4突触模块下调在更多模型和人组织中站得住,干预窗口可能在围产期而非学龄期表型出现之后。性别分层提示,把两性合并可能低估雌性效应量。这是小鼠图谱,不是治疗试验,也不能把“汇聚”读成所有ASD亚型可共用同一靶点。