小分子抑制剂STM9005阻断METTL1 tRNA甲基化
STM9005是一种靶向METTL1催化位点的小分子抑制剂,由25万化合物高通量筛选起点STM4529(IC50约15 μM)优化而来:重组酶IC50<13 nM,SPR测得Kd 2 nM,对49种甲基转移酶选择性>1万倍。它降低部分tRNA的m7G修饰,使CDK4、KDM1A、MYC等蛋白翻译下降;在黑色素瘤、胰腺癌、肺腺癌小鼠模型中抑制肿瘤生长,并延长AML小鼠及AML PDX模型生存期。目前全部为临床前数据。
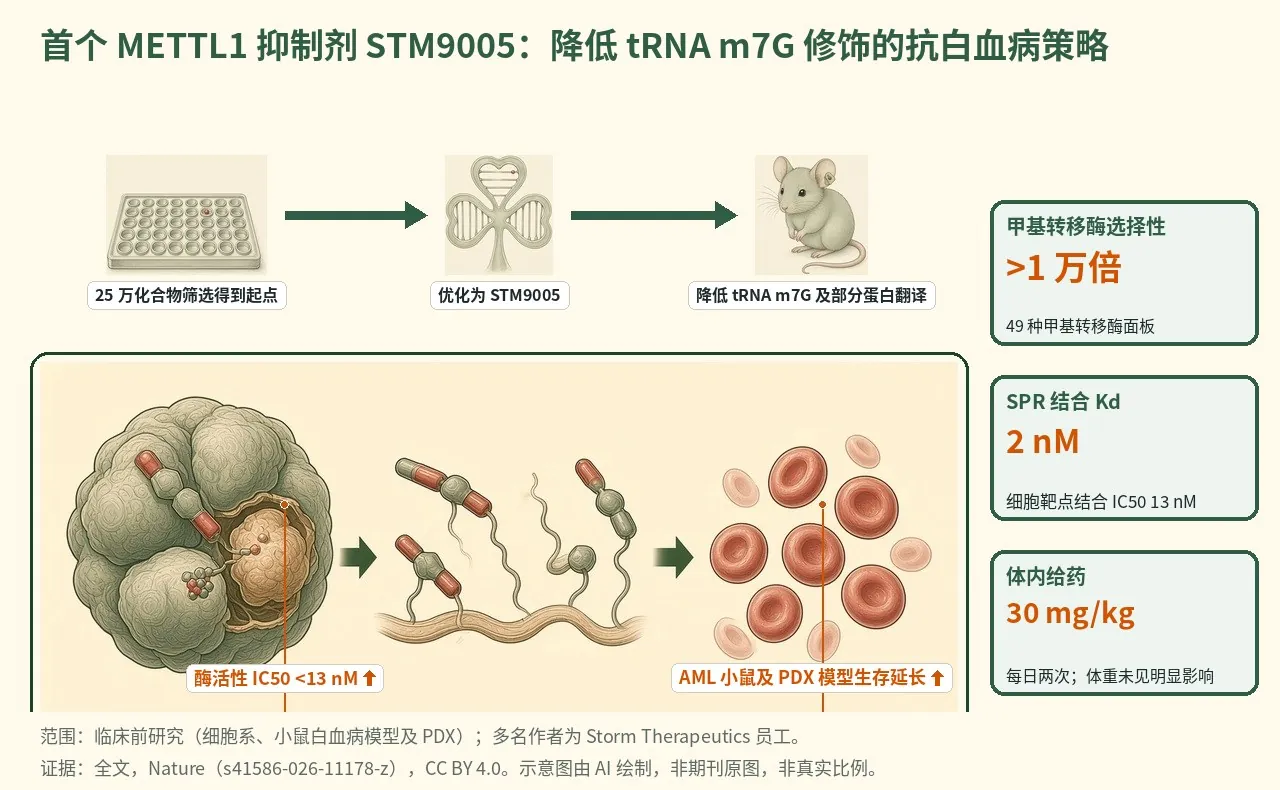
- 25万化合物高通量筛选获得起点STM4529
- 优化得到小分子STM9005,选择性>1万倍
- 降低部分tRNA m7G,CDK4等翻译下降
- AML小鼠及PDX模型中延长生存
示意图概括了 STM9005 占据 METTL1 的 SAM 结合口袋、阻断 tRNA 第 46 位 m7G 修饰,进而降低依赖这些 tRNA 的致癌蛋白翻译并抑制肿瘤生长的过程。
研究背景与待解问题
m7G 是最常见的 tRNA 修饰之一,主要由 METTL1–WDR4 复合物沉积在 tRNA 第 46 位,其中 METTL1 是催化亚基。METTL1 上调与急性髓系白血病(AML)、黑色素瘤、胶质母细胞瘤、肝癌和肺癌等恶性肿瘤的发生和维持有关。
表观转录组药物研发此前主要集中在 mRNA 的 m6A 修饰及其调控酶。已报道的早期 METTL1 原型抑制剂效力和选择性有限,不足以回答“药理学抑制 tRNA 修饰酶能否治疗肿瘤”这一问题。本文要解决的就是:能否得到足够强效、选择性高的小分子工具,并在体内验证其抗肿瘤作用。
研究设计
研究团队对 250,000 个类药化合物进行高通量筛选,得到与 SAM 结构无关的起点 STM4529(IC50 约 15 μM)。SPR 显示其与 SAM 类似物 SAH 竞争结合,提示结合于催化位点。经过效力、选择性与吸收–分布–代谢–排泄性质的系统优化,得到小分子抑制剂 STM9005,并解析了 METTL1–STM9005 晶体结构(PDB 9RYL)。
细胞层面,作者在人白血病细胞系、原代小鼠 AML 及多种人/小鼠实体瘤细胞(皮肤、肺、胰腺、结直肠、食管、软组织来源)中测试增殖、分化与细胞周期,并用 METTL1 敲除、野生型与催化失活突变体(人 L160A/D164A)过表达、Arg-TCT tRNA 及 CDK4 过表达回补实验验证作用靶点。分子层面采用 mim-tRNA-seq、Northern blot、Ribo-seq 与 mRNA-seq。体内部分包括 B16F10 黑色素瘤(免疫健全小鼠)、Kras 驱动的 mPDAC1 胰腺癌与 A549 肺腺癌(免疫缺陷小鼠)皮下瘤模型,以及 MLL-AF9/Flt3-ITD 原代 AML 和患者来源 AML-491 PDX 模型。
核心结果
强效、选择性的 METTL1 小分子抑制剂
STM9005 抑制重组 METTL1 酶活性的 IC50<13 nM,SPR 测得 Kd 2 nM,细胞内靶点结合 IC50 13 nM。它对 METTL3/14、METTL16、NSUN2 等其他 RNA 甲基转移酶无影响,在 49 种 RNA、DNA 与蛋白甲基转移酶面板中对 METTL1–WDR4 的选择性大于 10,000 倍。晶体结构显示 STM9005 结合在 SAM 口袋,部分结构伸入此前未见的口袋,与 Tyr184、Phe159 形成相互作用;甲基朝向相反的非对映异构体 STM9001 活性低约 100 倍。
小鼠单次腹腔注射 10 或 30 mg/kg 后,血浆最高浓度分别为 13 与 56 μM,半衰期约 1 小时,12 小时时血浆浓度仍高于细胞 IC50。
细胞效应:增殖受抑、分化与细胞周期改变
STM9005 以剂量依赖方式抑制多种白血病和实体瘤细胞增殖,诱导 AML 细胞髓系分化,使实体瘤细胞 G0/G1 期比例升高、S 期减少,未见明显凋亡。对 METTL1 基因缺失不敏感的模型同样对 STM9005 不敏感;METTL1 敲除细胞再加药无额外效应,支持其作用依赖 METTL1。
分子机制:tRNA m7G 下降与致癌蛋白翻译减少
mim-tRNA-seq 显示,在 B16F10 与原代 AML 中,已知 m7G 修饰 tRNA 的 m7G46 信号特异性下降,部分 tRNA 表达量随之降低。CDK4、KDM1A 与 MYC 蛋白水平呈剂量依赖下降,而相应 mRNA 水平未降。过表达 Arg-TCT tRNA 或 CDK4 可部分挽救细胞活力;过表达野生型 METTL1 增加耐药,催化失活突变体则不能。Ribo-seq 显示依赖 m7G 修饰 tRNA 解码的密码子处 A 位核糖体占据增加。
体内药效与耐受性
30 mg/kg 每日 2 次给药后,B16F10、mPDAC1 与 A549 皮下瘤生长均显著受抑,肿瘤和肾脏 tRNA m7G 水平下降,B16F10 肿瘤中 MYC 下降、p53 上升。MLL-AF9/Flt3-ITD 原代 AML 模型(溶媒 5 只对 STM9005 7 只)与 AML-491 PDX 模型生存期均显著延长,PDX 骨髓 hCD45+ 细胞负荷降低。正常小鼠给药 12 天后 30 天评估,器官重量、骨髓造血及心肝肾脾组织学均未见差异。
机制解读
论文所证实的: STM9005 是结合 METTL1 催化(SAM)口袋的小分子抑制剂,可在细胞和小鼠体内降低 tRNA m7G 修饰;催化失活突变体回补、非对映异构体对照与 METTL1 敲除实验共同支持其抗增殖效应来自对 METTL1 催化活性的抑制。下游表现为依赖 m7G 修饰 tRNA 的密码子解码受阻,CDK4、KDM1A、MYC 等致癌蛋白翻译减少。
作者推测: MYC 过表达只能部分挽救表型,作者认为 STM9005 的抗肿瘤作用可能部分通过下调 MYC 及其通路实现。作者也指出体内仅观察到肿瘤生长抑制、未见消退,可能与给药周期较短有关,并提出未来与其他抗肿瘤药联用的方向。
局限与不确定
- 全部为临床前数据(细胞系、原代细胞与小鼠模型),人体药代、安全性与疗效未知。
- 动物实验每组 4–9 只,未预先计算样本量,未随机化,研究者未设盲。
- 体内只观察到肿瘤生长抑制,未见肿瘤消退;给药周期为 5–12 天,更长期给药的耐受性未评估。
- tRNA 修饰是广泛存在的基础过程,正常组织长期耐受性仍需更系统的毒理研究。
- 多名作者为 Storm Therapeutics 员工,化合物由该公司研发。
临床/产业意义
这项研究为“靶向 tRNA 修饰酶治疗肿瘤”提供了较完整的药理学概念验证:从高通量筛选、结构解析到多种体内模型,证明 METTL1 催化活性可以被小分子选择性抑制。对 RNA 修饰药物领域而言,它把目标从 m6A 通路扩展到 tRNA 甲基化;对 AML 等高度依赖 METTL1 的肿瘤,PDX 模型中的生存延长是进入临床前开发的重要依据。能否进入人体试验,还取决于后续 GLP 毒理和药代研究。